Introducción
El 31 de diciembre de 2019, un grupo de casos de neumonía de etiología desconocida, detectados en el municipio de Wuhan en la provincia de Hubei, China; entre el 8 y 30 de diciembre 2019; fueron notificados a la Oficina de la Organización Mundial de la Salud (OMS), en China. En estos pacientes con neumonía, otros patógenos respiratorios como los virus de gripe Aviar, Adenovirus, el Coronavirus causante del Síndrome Respiratorio Agudo Grave (SARS-CoV) (del inglés, Severe Acute Respiratory Syndrome-Coronavirus) y el Coronavirus del Síndrome Respiratorio del Medio Oriente (MERS-CoV) (del inglés, Middle East Respiratory Syndrome-Coronavirus), fueron descartados.
El 7 de enero de 2020, el Centro Chino para el Control y la Prevención de Enfermedades identifica el virus de la neumonía de Wuhan, como de la familia Coronaviridae, al que la OMS denominó provisionalmente como “nuevo Coronavirus del 2019”, 2019-nCoV (del inglés, 2019 novel Coronavirus) (1,2).
El 10 de enero de 2020, investigadores del Centro Clínico de Salud Pública y la Escuela de Salud Pública de la Universidad de Fudan, Shanghái, China; publican los datos de secuenciación genética del 2019-nCoV, obtenidos mediante la aplicación de técnicas de secuenciación de nueva generación (en inglés, Next Generation Sequencing, NGS) de virus, en muestras recibidas de pacientes con neumonía, y confirman que el virus de la neumonía de Wuhan, es un nuevo virus de la familia Coronaviridae, género betacoronavirus, subgénero Sarbecovirus (3,4).
La familia Coronaviridae comprende a un grupo altamente diverso de virus ARN monocatenario, los cuales se dividen en 4 géneros (alfa, beta, gamma y delta), que causan enfermedades de leves a graves en humanos y animales. Existen coronavirus humanos endémicos como los alfacoronavirus 229E (HCoV-229E) y NL63 (HCoV-NL63), y los betacoronavirus OC43 (HCoV-OC43) y HKU1 (HCoV-HKU1), que pueden causar enfermedades de tipo influenza o neumonía en humanos. Adicionalmente, existen otros dos coronavirus zoonóticos endémicos, que causan enfermedades graves en humanos; el Coronavirus causante del Síndrome Respiratorio de Medio Oriente (MERS-CoV), (del inglés, Middle East Respiratory Syndrome-Coronavirus), surgido en 2012 en Arabia Saudí, y el Coronavirus causante del Síndrome Respiratorio Agudo Grave (SARS-CoV) (del inglés, Severe Acute Respiratory Syndrome-Coronavirus), surgido en Catón, China en 2002-2003 (3,4).
Según la secuencia del genoma y las imágenes obtenidas por microscopia electrónica, el 2019-nCoV muestra una estructura constituida por un RNA monocatenario positivo en la nucleocápside (N) y una envoltura (E), en la cual se encuentra una proteína de membrana (M) y una glucoproteína S (S), que forma unas espículas o espigas, que dan a la estructura infectiva, un aspecto similar al de una corona solar (3,4). Otras tres secuencias del gen realizadas por el Centro Chino para el Control y la Prevención de Enfermedades Virales, la Academia China de Ciencias Médicas, y el Instituto de Virología del Hospital Jinyintan en Wuhan; se publican en el portal de la Iniciativa Global para Compartir Todos los Datos de la Influenza (GISAID) (del inglés, Global Initiative on Sharing All Influenza Data) (5,6). Para ese entonces, disponer de la secuenciación del genoma, permitió no solo investigar el origen y estudiar la evolución y propagación del virus, sino también sirvió de base para el desarrollo de pruebas de laboratorio específicas para la detección del agente infeccioso y alternativas terapéuticas curativas y preventivas específicas contra el virus emergente (3).
El análisis evolutivo del virus demuestra que el 2019-nCoV, está emparentado con virus cuyo hospedador primario son algunas especies de murciélagos del género Rhinolophus, por lo que se postula que los murciélagos, son también el reservorio original. Sin embargo, tanto el SARS-CoV como el MERS-CoV, dos coronavirus zoonóticos que causan enfermedades graves en humanos y generaron brotes con anterioridad, saltaron a la especie humana a través de especies intermediarias, civetas (Paradoxurus hermaphroditus) y camellos (Camelus dromedarius), respectivamente; lo que hace sospechar que lo mismo ha sucedido en el origen 2019-nCoV; sin embargo, no se ha logrado identificar el hospedador intermediario hasta los momentos, y se piensa podría ser un animal doméstico, un animal salvaje o un animal salvaje domesticado. El análisis de las secuencias del genoma del virus 2019-nCoV publicadas, indica que está muy bien adaptado a los receptores de células humanas, específicamente en la Enzima Convertidora de Angiotensina 2 (ECA 2), lo que le permite invadir células humanas e infectar fácilmente a la especie. Se sospecha que el virus podría haberse introducido a la especie humana a partir de un animal intermediario en el mercado de Wuhan, o un humano infectado podría haber introducido el virus en el mercado, el cual se amplificó en ese entorno (7,8).
El 11 de febrero de 2020, la OMS de acuerdo con las Mejores Prácticas de la OMS para el Nombramiento de Nuevas Enfermedades Infecciosas Humanas (en inglés, WHO Best Practices for Naming of New Human Infectious Diseases), y la Clasificación Internacional de enfermedades (ICD) (del inglés, International Classification of Diseases), nombra esta nueva enfermedad como “Enfermedad por Coronavirus 2019” abreviado como COVID-19 (del inglés, Coronavirus disease 2019) (9). Mientras tanto, el Comité Internacional de Taxonomía de Virus (en inglés, International Committee of Taxonomy of Viruses, ICTV), encargado de asignar nombres a los nuevos virus, le dio al nuevo coronavirus (identificado por primera vez en Wuhan, China), el nombre de Coronavirus 2 del Síndrome Respiratorio Agudo Grave, cuya versión acortada es SARS-CoV-2 (del inglés, Severe Acute Respiratory Syndrome-Coronavirus 2). Como lo indica su nombre, el virus está relacionado con el coronavirus asociado al SARS (SARS-CoV), que causó un brote de Síndrome Respiratorio Agudo Grave, que inició en la provincia de Cantón, China, en noviembre de 2002; sin embargo, no es el mismo virus (10,11).
El 11 de marzo de 2020, la OMS declara a la COVID-19 como una pandemia (12,13).
Esta revisión pretende precisar las orientaciones emanadas de la OMS en relación a las pruebas de laboratorio para la detección del SARS-CoV2 y diagnóstico de COVID-19, al cumplirse más de 6 meses luego de la declaración de pandemia por COVID-19, el 11 de marzo de 2020.
Desarrollo
El 10 de enero de 2020, la OMS publicó de una serie de orientaciones técnicas para todos los países, en relación a cómo podían prepararse y responder frente a los casos de infección con 2019-nCoV (ahora SARS-CoV-2). Según la OMS, estas orientaciones se desarrollaron a partir de los materiales existentes para MERS-CoV; actualizados con la participación de un grupo de países miembros afectados, así como una red de socios globales con experiencia en la gestión clínica, prevención y control de infecciones, laboratorio clínico, modelación matemática, comunicación de riesgo y participación comunitaria (14). Entre este paquete de orientaciones técnicas, que la OMS consideró revisar y actualizar periódicamente con la información nueva disponible, se incluyó la guía: “Vigilancia de casos definidos para infección humana con 2019-nCoV” (en inglés, Surveillance case definitions for human infection with 2019 nCoV), en la cual se definen los “casos”, que deben ser investigados por el laboratorio para infección por 2019-nCoV (ahora SARS-CoV-2) (15).
A la fecha de hoy, esta publicación ha sufrido varias actualizaciones, la última de ellas el 07 de agosto de 2020. En su última versión, esta guía ahora llamada “Vigilancia de Salud Pública para COVID-19” (en inglés, Public healtg surveillance for COVID-19), del 07 de agosto de 2020, resume la orientación actual de la OMS en relación a la implementación de la vigilancia de COVID-19 en los países miembros así como los requisitos para la notificación de casos a la OMS (16).
De acuerdo con esta orientación, entre las definiciones para “caso” de vigilancia se incluyen:
Caso sospechoso de COVID-19:
- Una persona que cumpla con los criterios clínicos y epidemiológicos:
Criterios clínicos:
- Inicio agudo de fiebre Y tos; O
- Inicio agudo de cualquiera de tres o más de los siguientes signos o síntomas: fiebre, tos, síntomas de debilidad / fatiga, dolor de cabeza, mialgia, dolor de garganta, coriza, disnea, anorexia / náuseas / vómitos, diarrea, alteración estado mental.
Y
Criterios epidemiológicos:
Residir o trabajar en un área con alto riesgo de transmisión del virus: por ejemplo, entornos residenciales cerrados y entornos humanitarios, como campamentos y entornos similares a campamentos para personas desplazadas, en cualquier momento dentro de los 14 días antes del inicio de los síntomas;
O
Residir o viajar a un área con transmisión comunitaria en cualquier momento dentro de los 14 días anteriores al inicio de los síntomas;
O
- Trabajar en un entorno de salud, incluso dentro de los establecimientos de salud y dentro de los hogares, en cualquier momento dentro de los 14 días anteriores al inicio de los síntomas.
B. Un paciente con enfermedad respiratoria aguda grave (IRAG: infección respiratoria aguda con antecedentes de fiebre o fiebre medida ³ 38 C °; y tos; con inicio dentro de los últimos 10 días; y que requiere hospitalización).
Caso probable de COVID-19:
- Un paciente que cumple con los criterios clínicos anteriores, y es un contacto de un caso probable o confirmado, o vinculado epidemiológicamente a un grupo de casos que ha tenido al menos un caso confirmado identificado dentro de ese grupo.
- Un caso sospechoso (descrito anteriormente) con imágenes de tórax que muestran hallazgos sugestivos de enfermedad COVID-19. Los hallazgos típicos de imágenes de tórax que sugieren COVID-19 incluyen los siguientes: 1) Radiografía de tórax: opacidades nebulosas, a menudo redondeadas en morfología, con distribución pulmonar periférica e inferior; 2) TC de tórax: múltiples opacidades bilaterales en vidrio esmerilado, a menudo redondeadas en morfología, con pulmón periférico e inferior distribución; 3) Ecografía pulmonar: líneas pleurales engrosadas, líneas B (multifocales, discretas o confluentes), patrones de consolidación con o sin broncogramas aéreos.
- Una persona con inicio reciente de anosmia (pérdida del olfato) o ageusia (pérdida del gusto) en ausencia de cualquier otra causa identificada.
- Muerte, no explicada de otra manera, en un adulto con dificultad respiratoria anterior a la muerte y que fue un contacto de un probable o caso confirmado o epidemiológicamente vinculado a un grupo que ha tenido al menos un caso confirmado identificado dentro de ese grupo.
Caso COVID-19 confirmado:
Una persona con confirmación de laboratorio de infección por COVID-19, independientemente de los signos y síntomas clínicos.
Contacto:
Un contacto es una persona que ha experimentado cualquiera de las siguientes exposiciones durante los 2 días anteriores y los 14 días posteriores al inicio de los síntomas de un caso probable o confirmado: 1) contacto cara a cara con un caso probable o confirmado dentro de 1 metro y durante al menos 15 minutos; 2) contacto físico directo con un caso probable o confirmado; 3) atención directa a un paciente con enfermedad COVID-19 probable o confirmada sin utilizar el equipo de protección personal recomendado; o 4) Otras situaciones indicadas por las evaluaciones de riesgos locales (16).
Según la OMS, esta guía “Vigilancia de Salud Pública para COVID-19” (en inglés, Public healtg surveillance for COVID-19), del 07 de agosto de 2020, debe revisarse conjuntamente con la guía “Preparativos críticos y acciones de preparación y respuesta para COVID-19” (en inglés, Critical preparedness, readiness and response actions for COVID-19), la cual en su última actualización realizada el 24 de junio de 2020, describe los preparativos críticos, y las acciones de preparación y respuesta para cada uno de los escenarios de transmisión para COVID-19 definidos por la OMS, los cuales incluyen:
- Sin casos: países / territorios/áreas sin casos;
- Casos esporádicos: países/territorios/áreas con uno o más casos, importados o detectados localmente;
- Grupos de casos: países/territorios/áreas que experimentan casos, agrupados en tiempo, ubicación geográfica y / o exposición común; y
- Transmisión comunitaria: países/territorios / áreas que experimentan brotes más grandes de transmisión local, definida mediante una evaluación de factores que incluyen, entre otros: a) Gran número de casos no vinculables a cadenas de transmisión; b) Gran número de casos de vigilancia de laboratorio centinela o aumento de pruebas positivas a través de muestras centinela (análisis sistemático de rutina de muestras respiratorias de laboratorios establecidos); c) Múltiples grupos de casos no relacionados en varias áreas del país/territorio/área (17).
De acuerdo con esta orientación sobre “Preparativos críticos y acciones de preparación y respuesta para COVID-19”, es requerido someter a pruebas moleculares para la detección del virus causante de COVID-19, a todos los pacientes que califiquen para la definición de “Caso sospechoso”, en cualquiera de los escenarios de transmisión (17). Adicionalmente, en la guía “Consideraciones en la investigación de casos y grupos de COVID-19” (en inglés, Considerations in the investigations of cases and clusters of COVID-19), también publicada en su última versión el 02 de abril de 2020 por la OMS; se indica que: “…es necesario realizar pruebas moleculares para la detección del virus causante de COVID-19; a los “Contactos” si experimentan síntomas; y a las personas en “Cuarentena” independientemente si desarrollan síntomas, así como a los “Casos confirmados”, a final de la cuarentena y/o a partir del día 14 luego del inicio de los síntomas. Para los casos confirmados por laboratorio, 2 muestras negativas con al menos 1 día de diferencia, tomadas a partir del día 14 luego de iniciados los síntomas, indican recuperación de la infección” (18). Sin embargo, según la guía “Preparativos críticos y acciones de preparación y respuesta al COVID-19”: “… cuando en el país, la capacidad de diagnóstico a través de pruebas moleculares de laboratorio es insuficiente, la OMS recomienda realizar la detección molecular sólo a los “Casos sospechosos”, en cualquiera de los escenarios de transmisión” (17). En consonancia con esto, la guía “Recomendaciones estratégicas para las pruebas de laboratorio para COVID-19” (en inglés, Laboratory Testing strategy recommendations for COVID-19); publicada el 21 de marzo de 2020, indica lo siguiente: “…dependiendo del escenario y la intensidad de transmisión, del número de casos y las pruebas de laboratorio disponibles, así como de la capacidad de atención y servicio, puede ser necesaria la priorización de la indicación y ejecución de las pruebas moleculares de laboratorio para COVID-19” (19).
Según la OMS, el aumento dramático del número de casos sospechosos y el incremento del área geográfica donde se requiere la implementación de pruebas moleculares para la detección del virus de COVID-19, ha llevado a una escasez mundial de los reactivos para la ejecución de estas pruebas. Sin embargo, más allá de los problemas de inventario y suministro, existen importantes limitaciones en la capacidad de absorción de la demanda en una gran cantidad de regiones, principalmente en países de bajos y medianos ingresos. Como parte del “Plan estratégico de preparación y respuesta frente al COVID-19” (en inglés, COVID-19 Strategic Preparedness and Response Plan); publicado el 03 de febrero de 2020, la OMS desarrolló recomendaciones estratégicas para las pruebas de laboratorio, las cuales incluyen: 1) Todos los países deben aumentar y optimizar su nivel de respuesta para identificar, gestionar y atender nuevos casos de COVID-19; donde las pruebas de laboratorio son una parte integral de esta estrategia; 2) Los países deben prepararse y responder a diferentes escenarios de salud pública (sin casos, casos esporádicos, agrupaciones de casos o transmisión comunitaria), entendiendo que se pueden experimentar uno o más de estos escenarios a nivel nacional; que deben ajustar y adaptar su enfoque al contexto local y prepararse para posibles fases posteriores; reconociendo que no existe un enfoque único para la gestión de casos y brotes de COVID-19; y 3) Cada país debe evaluar su riesgo y rápidamente implementar medidas necesarias en el momento apropiado para incrementar la capacidad de atención médica y de realización de pruebas, a fin de reducir la transmisión del COVID-19 y el impacto en la salud pública, en lo económico y social (20).
Las buenas prácticas del laboratorio que producen resultados veraces y precisos, benefician y son claves para la respuesta de la salud pública frente a la pandemia por COVID-19. Sin embargo, la disponibilidad de resultados veraces, precisos y oportunos puede verse amenazada cuando la necesidad de pruebas exige una capacidad superior a la disponible, como por ejemplo cuando: 1) Existe acumulación de pruebas y ya no es posible reportar resultados dentro de las 24 a 48 horas luego de tomadas las muestras; 2) La demanda de reactivos del laboratorio es superior a la capacidad de suministro; 3) El personal del laboratorio está agotado y requiere de la reducción de horas laborales; 4) El número de muestras entrantes excede la capacidad de almacenamiento seguro previo a la prueba; 5) El personal crítico se infecta y enferma o por otra razón es incapaz de realizar sus laborares (por ejemplo, que se encuentre en cuarentena); 6) Los equipos e instrumentos de laboratorio no pueden ser reparados o mantenidos adecuadamente”. En estas situaciones, la OMS recomienda de acuerdo a los cuatro escenarios de transmisión:
- Sin casos: realizar pruebas moleculares a todos los “Casos sospechosos”. Es importante enfatizar que el hecho de no tener casos confirmados por laboratorio no implica que un país esté libre de COVID-19; por el contrario, puede ser un signo de insuficiente vigilancia y realización de pruebas. Por ello, la OMS alienta a todos los países a evaluar críticamente las estrategias de vigilancia y la realización de pruebas. Una evaluación de las posibles áreas y poblaciones de riesgo (por ejemplo, relacionadas con viajes a países de alto riesgo), puede requerir una estrategia más intensa de realización de pruebas. Los médicos también pueden estar alerta y solicitar pruebas moleculares a pacientes con presentación clínica inesperada o cuando haya un incremento en los ingresos hospitalarios en un grupo demográfico específico;
- Con casos esporádicos: realizar pruebas moleculares a todos los “Casos sospechosos”. Se recomienda que la detección del primer caso confirmado sea verificado por un laboratorio de referencia de la OMS, para la detección molecular del virus causante de COVID-19 (19). De acuerdo con la OMS, en la Región de las Américas, los dos laboratorios de Referencia disponibles son, el Laboratorio de Diagnóstico de Virus Respiratorios del Centro para el Control y prevención de Enfermedades de los Estados Unidos de América (ubicado en Atlanta, EE. UU); y el Laboratorio de Virus Respiratorios y Sarampión de la de la Fundación Oswaldo Cruz (FIOCRUZ) de Brasil (ubicado en Río de Janeiro, Brasil) (4). Adicionalmente, cada caso esporádico confirmado requiere de la búsqueda activa de casos de contacto y la implementación de aislamientos y cuidados médicos cuando sea necesario;
- Grupos de casos: realizar pruebas moleculares a todos los “Casos sospechosos”. En presencia de grupos de casos debe intensificarse la vigilancia y la investigación de casos y grupos, al mismo tiempo que deben adoptarse planes para mejorar la capacidad de pruebas a nivel nacional, anticipando las posibles restricciones de pruebas que sean necesarias, y considerando su priorización, a fin de asegurar el mayor impacto de la salud pública, al reducir la transmisión de la infección utilizando eficientemente los recursos disponibles; y
- Transmisión comunitaria: en los países que experimentan brotes con transmisión local, y donde la capacidad de la realización de pruebas no puede satisfacer las necesidades; la indicación y ejecución de pruebas debe racionalizarse (19), dando prioridad a la confirmación y protección a los siguientes pacientes: 1) Personas que corren el riesgo de desarrollar enfermedades graves y poblaciones vulnerables, que requerirán hospitalización y atención avanzada para COVID-19; 2) Trabajadores de salud (incluidos servicios de emergencia y personal no clínico), independientemente de si son un contacto de un caso confirmado (para proteger a los trabajadores de salud y reducir el riesgo de transmisión nosocomial); 3) Los primeros individuos sintomáticos en un entorno cerrado (por ejemplo, escuelas, cárceles, hospitales, etc.) o entornos frágiles (por ejemplo operaciones humanitarias, campamentos de refugiados/ migrantes y entornos fuera de campamentos), para identificar rápidamente brotes y garantizar medidas de contención. Todos los demás individuos con síntomas relacionados que no se encuentren dentro de estas tres categorías, pueden considerarse como “Casos probables”, y deben ser aislados para reducir la propagación de la infección, sin la realización de pruebas adicionales, cuando la capacidad de prueba es limitada en el país (18,19).
Pruebas moleculares
De acuerdo con la guía “Pruebas de laboratorio para el nuevo Coronavirus de 2019 (2019-nCoV), en casos sospechosos de infección en humanos”; publicada por la OMS el 17 de enero de 2020; la confirmación de los casos COVID-19 debe realizarse en el laboratorio a través de métodos moleculares, específicamente mediante detección de secuencias únicas del ARN viral por Técnicas de Amplificación de Ácidos Nucleicos (en inglés, Nucleic Acid Amplification Techniques, NAAT), como la Reacción en Cadena de la Polimerasa de Transcripción Reversa en Tiempo Real (en inglés, Real Time-Reverse Transcription Polymerase Chain Reaction, rRT-PCR) (3).
En el mercado existe diversos ensayos para el diagnóstico molecular de COVID-19, mediante técnica de amplificación de ácidos nucleicos; los cuales en su mayoría emplean rRT-PCR (para detectar genes específicos del SARS-CoV-2 y/o compartidos por otros coronavirus causantes de SARS; como los genes Orf1b, Orf1ab, E, N, S y RdRP); y que han sido sugeridos para su uso, más no validados por la OMS hasta los momentos. Entre estos protocolos se encuentran el del Instituto de Virología Charité de la Universidad de Berlín, Alemania, del 17 de enero de 2020 (en inglés, Charité Institute of Virology of the University of Berlin, Germany); de la Facultad de Medicina de la Universidad de Hong Kong, China del 23 de enero de 2020 (en inglés, Hong Kong University Faculty of Medicine); los del Centro para el Control y Prevención de Enfermedades Infecciosasde China del 24 de enero de 2020 (en inglés, Chinese of Center for Disease Control and Prevention); del Departamento de Virología III del Instituto Nacional de Enfermedades Infecciosas de Japón, del 24 de enero de 2020 (en inglés, Virology Department III, National Institute of Infectious Diseases of Japan); del Departamento de Ciencias Médicas del Instituto Nacional de Salud de Tailandia, del 28 de enero de 2020 (en inglés, Department of Medical Sciences of the National Institute of Health of Thailand); Centro para el Control y Prevención de Enfermedades de los Estados Unidos de América, del 28 de enero de 2020 (en inglés, US of Center for Disease Control and Prevention) e Instituto Pasteur de Francia, del 02 de marzo de 2020 (en inglés, Institut Pasteur of France) (4, 21).
Todos los protocolos de trabajo de estas pruebas moleculares sugeridos por la OMS para la confirmación de casos COVID-19, se pueden encontrar en la página de la OMS, en el espacio referido a “Ensayos Moleculares para diagnóstico COVID-19” (en inglés, Molecular assays to diagnose COVID-19), ubicado en el apartado de Países y Guías Técnicas-Enfermedad Coronavirus (COVID-19): Laboratorios Nacionales (en inglés, Country & Technical Guidance - Coronavirus disease (COVID-19): National Laboratories); disponibles en: https://www.who.int/docs/defaultsource/coronaviruse/whoinhouseassays.pdf?sfvrsn=de3a76aa_2 (21).
Tabla 1. Resumen de los protocolos disponibles para la detección molecular de COVID-19, sugeridos por la OMS al inicio del brote infeccioso.
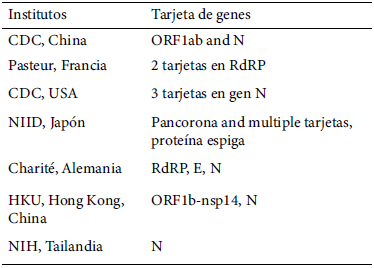
Fuente: WHO. Molecular assays to diagnose COVID-19. In-house developed molecular assays. WHO [Internet] 02 march 2020 [Ci-tado 11 de marzo de 2020] Disponible en: https://www.who.int/emergencies/diseases/novel-coronavirus-2019/technical-guidance/ laboratory-guidance
Al inicio del brote, entre el 17 y 31 de enero de 2020, gracias al esfuerzo de los Estados Miembros de la OMS, los laboratorios nacionales con capacidad para realizar pruebas moleculares, incluido el Centro Nacional de Influenza (en inglés, National Influenza Center), de al menos 120 países (incluyendo al Instituto de Higiene “Rafael Rangel” de Caracas, Venezuela), empezaron a recibir el protocolo de trabajo, capacitación y dotación de reactivos específicos (cebadores, sondas y controles positivos); para el uso e implementación del primer protocolo puesto a disposición por la OMS, publicado el 17 de enero de 2020, por el Instituto de Virología Charité de la Universidad de Berlín, Alemania (4,22). El protocolo se basa en la detección de dos marcadores en el genoma del virus; el gen E (compartido por todos los betacoronavirus), utilizado como tamizaje, seguido de la confirmación de los positivos al gen E a través de la detección del gen RdRP (específico del SARS-CoV-2), utilizando las sondas P1 y/o P2. El ensayo E es específico para todos los virus relacionados con el SARS-CoV, mientras que el ensayo RdRP con la sonda P2 solo detecta el virus COVID-19 (4). Este ensayo fue evaluado, pero aún no ha sido validado por la OMS. Adicionalmente a estos métodos sugeridos por la OMS, otros ensayos moleculares están disponibles y se pueden realizar en plataformas o sistemas abiertos (“manuales”) o cerrados; los cuales han sido aprobados por autoridades reguladoras nacionales, y en particular aquellas consideradas por la OMS como “Autoridad Reguladora Estricta” (en inglés, Stringent Regulatory Authority), para su precalificación acelerada como pruebas de diagnóstico in vitro para COVID-19 (4). Los protocolos de algunas de estas pruebas se pueden encontrar en la página de la OMS, en el espacio referido a “Ensayos Moleculares para diagnóstico COVID-19” (en inglés, Molecular assays to diagnose COVID-19), ubicado en el apartado de Países y Guías Técnicas-Enfermedad Coronavirus (COVID-19): Laboratorios Nacionales (en inglés, Country & Technical Guidance - Coronavirus disease (COVID-19): National Laboratories); disponible en: https://www.finddx.org/COVID-19/pipeline/ (23).
Así mismo, el 28 de enero de 2020, la OMS invitó a los fabricantes de pruebas de diagnóstico in vitro, para la detección de ácidos nucleicos del SARS-CoV-2, a presentar sus solicitudes a fin de someter sus productos a revisión por parte de la OMS; a través de un mecanismo de evaluación de emergencia, a fin de ser incluidos en la Lista de Uso de Emergencia (en inglés, Emergency Use Listing), de la OMS; y así, acelerar la disponibilidad de pruebas diagnósticas necesarias en esta situación de emergencia de salud pública. El objetivo de esto es ayudar a las agencias de compras, y a los países, a manejarse con respecto a la gran cantidad de dispositivos diferentes disponibles en el mercado, que al ser evaluados y enlistado por la OMS, se facilita y garantiza la escogencia de pruebas con elevada calidad y alto rendimiento (24).
El 03 y 07 de abril de 2020 respectivamente, la OMS enlistó las dos primeras pruebas de diagnóstico para uso de emergencia durante la pandemia de COVID-19. Se considera que esta medida incrementa el acceso a pruebas con niveles de veracidad y precisión óptimas y garantizadas para el diagnóstico de la enfermedad; y significa que ahora estas dos pruebas pueden ser suministradas por las Naciones Unidas y otras agencias de adquisiciones que apoyan la respuesta frente al COVID-19. Estas pruebas de diagnóstico in vitro son la prueba “Cobas SARS-CoV-2 Qualitative assay”, para su uso en los sistemas Cobas® 6800/8800 de Roche (Estados Unidos de América), el cual es un ensayo cualitativo para sistema cerrado en laboratorios con capacidad de pruebas amplia, y la prueba “Genesig Real-Time PCR Coronavirus (COVID-19)” de Primer design (Reino Unido), la cual es una prueba para sistema abierto, adecuada para laboratorios con capacidad de pruebas moderada (25,26).
Hasta la fecha, la OMS ha incluido en la Lista de Uso de Emergencia, 20 pruebas para el diagnóstico molecular del SARS-CoV-2, mediante rTR-PCR (Tabla 2) (27).
Tabla 2. Pruebas moleculares para la detección del SARS-COV-2 incluidas en la Lista de Uso de Emergencia de la OMS (actualizada por la OMS por última vez el 02 de Octubre de 2020.
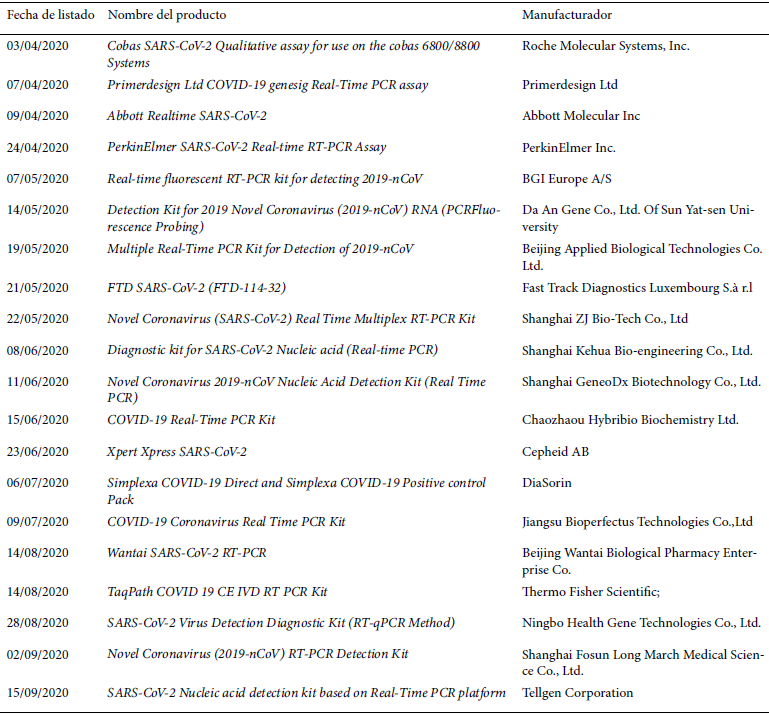
Fuente: WHO Emergency Use Listing for In vitro diagnostics (IVDs) Detecting SARS-CoV-2. WHO [Internet] 02 october 2020 [Citado 12 de octubre de 2020] Disponible en: https://www.who.int/diagnostics_laboratory/201002_ eul_sars_cov2_product_list.pdf?ua=1
De acuerdo con la guía “Pruebas de laboratorio para enfermedad de coronavirus (COVID-19), en casos sospechosos humanos” (en inglés, Laboratory testing for coronavirus disease (COVID-19) in suspected human cases); publicada el 19 de marzo de 2020, la confirmación de casos COVID-19 mediante técnicas de amplificación de ácidos nucleicos en áreas sin circulación conocida del virus de COVID-19, debe cumplir con las siguientes condiciones:
- Es requerido un resultado positivo para al menos dos diferentes objetivos genómicos, de los cuales como mínimo uno de los objetivos es específico para el SARS-CoV-2 causante del COVID-19. Como en los actuales momentos ningún otro coronavirus similar al SARS circulan en el población humana se puede debatir si debe ser específico de SARS-CoV-2 o similar al SARS;
- Es válido un resultado positivo para la presencia de betacoronavirus, más la identificación del virus de la COVID-19 por secuenciación parcial o total del genoma, siempre que el objetivo de la secuencia sea mayor o diferente del amplicón sondeado en el ensayo de técnica de amplificación de ácido nucleico utilizado;
- Cuando hay resultados discordantes, el paciente debe ser remuestreado, y si corresponde, debe obtenerse una secuenciación del virus del espécimen original o de un amplicón generado a partir de un ensayo de técnica de amplificación de ácido nucleico apropiado, diferente del ensayo inicialmente utilizado, para proporcionar un resultado confiable; y
- Se insta a los laboratorios a buscar la confirmación de cualquier resultados inesperado en un laboratorio de referencia internacional de la OMS (28).
Asímismo, deacuerdo con la guía “Pruebas de laboratorio para enfermedad de coronavirus (COVID-19), en casos sospechosos humanos” (en inglés, Laboratory testing for coronavirus disease (COVID-19) in suspected human cases); la confirmación de casos COVID-19 mediante técnicas de amplificación de ácidos nucleicos en áreas con circulación establecida del virus de COVID-19, debe cumplir con los siguientes criterios:
- Se puede adoptar un algoritmo en el que, por ejemplo, el cribado por rRT-PCR de un solo objetivo discriminatorio se considera suficiente (28). Aunque la recomendación para la confirmación de casos en el laboratorio es detectar dos marcadores genéticos diferentes en el genoma (por ejemplo, el gen E seguido por gen RdRP, como se describe en el protocolo Charité), una vez que se establece y se extiende la circulación del virus COVID-19 en un área/país, ya no es necesario ejecutar la rTR-PCR para ambos genes. Por lo tanto, se puede implementar la confirmación mediante la detección de un solo marcador genético, si las curvas y otros parámetros de aseguramiento de la calidad son óptimos. Se pueden usar los genes E o RdRP para el diagnóstico; sin embargo, la PCR del gen E ha demostrado una sensibilidad ligeramente mayor, por lo que se recomienda priorizar el gen E como el marcador seleccionado (4); y
- Uno o más resultados negativos no descartan la posibilidad de infección por el virus COVID-19, ya que varios factores podrían conducir a un resultado negativo en una persona infectada, entre los cuales se encuentra (28):
- Mala calidad de la muestra, debido a que contiene poco material biológico del paciente. En estos casos como control, se debe considerar determinar si hay una cantidad adecuada de ADN humano en la muestra mediante la inclusión de un objetivo humano en la prueba de PCR (29). De acuerdo con la guía “Pruebas diagnósticas para SARS-CoV-2” (en inglés, Testing diagnostic for SARS-CoV-2), publicada por la OMS en su última versión el 11 de septiembre de 2020; el SARS-CoV-2 se puede detectar en una amplia gama de fluidos y compartimentos corporales, pero se detecta con mayor frecuencia en material respiratorio y, por lo tanto, las muestras respiratorias siguen siendo el tipo de muestra de elección para la detección del SARS-CoV-2. Se ha demostrado que la prueba de hisopado nasofaríngeo y orofaríngeo combinados de un individuo aumenta la sensibilidad para la detección de virus respiratorios y mejora la fiabilidad del resultado, por ello, se recomienda combinar dos hisopos individuales en un tubo de recolección o tomar un hisopo combinado nasofaríngeo y orofaríngeo para mejorar la confiabilidad del resultado. Algunos estudios han encontrado que los hisopos nasofaríngeos individuales dan un resultado más confiable que los hisopos orofaríngeos. Hay casos específicos en los que la recolección de muestras respiratorias del tracto superior mediante hisopado nasofaríngeo u orofaríngeo, puede ser problemática especialmente cuando se trata de personas mayores con demencia o niños pequeños, en que los fluidos orales podrían ser potencialmente una muestra adecuada. En este sentido, los fluidos orales se ha propuesto como alternativa, especialmente porque se pueden tomar fácilmente sin procedimientos invasivos o incómodos, y minimizando la exposición potencial del trabajador de la salud. Los métodos de recolección de fluidos orales varían ampliamente, desde líquidos/saliva orofaríngeos posteriores, recolectados al escupir o babear, o recolección de líquido oral con pipeta o esponjas especiales; u hacer gárgaras con soluciones salinas es otra alternativa que se ha estudiado. La sensibilidad de estas muestras tiene un amplio rango de rendimiento en comparación con el muestreo naso y/o orofaríngeo, debido a la gran variedad de métodos de recolección y pasos de procesamiento, por ello, los laboratorios deben recolectar sus propios datos de desempeño vinculados al método local de recolección y en la población relevante para la prueba. En este momento, la OMS no recomienda el uso de saliva como único tipo de muestra para diagnósticos clínicos de rutina (29);
- La muestra se recogió tarde o muy temprano en la infección (28); es decir, se recolectó de un compartimiento que para ese momento no tenía cantidades suficientes de virus, por ejemplo, muestras del tracto respiratorio inferior (aspirado endotraqueal, lavado broncoalveolar o esputo), en fase muy temprana o muestras del tracto respiratorio superior (hisopado nasofarígeo u orofaríngeo), en fase muy tardía durante la infección (29). De acuerdo con la guía “Pruebas diagnósticas para SARS-CoV-2” (en inglés, Testing diagnostic for SARS-CoV-2), publicada por la OMS en su última versión el 11 de septiembre de 2020, en relación al compartimiento y la fase de la infección en la cual se realiza la recolección de la muestra, es importante tener en cuenta, que la muestra óptima depende de la presentación clínica y el tiempo transcurrido desde la aparición de los síntomas. La concentración de SARS-CoV-2 en el tracto respiratorio superior es más alta en el momento de la aparición de los síntomas, después de lo cual disminuye gradualmente, por ende, las muestras de las vías respiratorias superiores son adecuadas para analizar infecciones en etapa temprana, especialmente en casos asintomáticos o leves. Adicionalmente, la presencia de ARN viral en el tracto respiratorio inferior aumenta durante la segunda semana de enfermedad. En algunos pacientes, el ARN viral puede ser detectable solo durante varios días, mientras que en otros pacientes puede detectarse durante varias semanas, posiblemente meses, por lo que se recomiendan muestras de las vías respiratorias inferiores si se recolectan más adelante en el curso de la enfermedad COVID-19, como el esputo (producido espontáneamente), y/o aspirado endotraqueal o lavado broncoalveolar, en pacientes con enfermedad respiratoria más grave, cuando la prueba de muestra del tracto respiratorio superior se obtuvo negativa, y existe una fuerte sospecha de clínica de COVID-19. Si se obtiene un resultado negativo cuando solo se recolectaron muestras del tracto respiratorio superior, se recomienda la recolección de otras muestras adicionales, tanto de las vías respiratorias superiores como inferiores, para ser analizadas a fin de investigar el SARS-CoV-2 (29);
- La muestra fue manipulada, transportada y/o almacenada inapropiadamente (4). De acuerdo con la guía “Pruebas diagnósticas para SARS-CoV-2” (en inglés, Testing diagnostic for SARS-CoV-2), publicada por la OMS en su última versión el 11 de septiembre de 2020, en relación a la recolección, transporte y/o almacenamiento de la muestra, en general, para la recolección de muestras de tracto respiratorio superior (nasofarígeos y orofaríngeos), se deben usar hisopos flocados hechos con materiales sintéticos (incluyendo nylon, Dacron o poliéster, evitando de algodón), y como contenedor tubos con medios de transporte para virus (con suplementos antimicóticos y antimicrobianos), o en su defecto (en el caso de que estos no se encuentre disponible), se podrían usar solución salina estéril o solución estabilizadora de ácidos nucleicos. Por su parte, las muestras respiratorias provenientes aspirado endotraqueal o lavado brocoalveolar, asícomoesputo, debenrecolectarse en contenedores estériles. Las muestras respiratorias para la detección del SARS-CoV-2 deben llegar al laboratorio tan rápido como sea posible luego de su recolección. Conservarse entre 2-8 °C, y enviarse al laboratorio donde se procesarán dentro de las 24-72 horas luego de la toma. Si no se pueden enviar las muestras dentro de este período, se recomienda conservarlas a -70 °C (o menos) hasta que se envíen (asegurando que se mantenga la cadena de frío). En el caso del hisopado nasofaríngeo y orofaríngeo, las muestras pueden conservarse entre 2 y 8°C por 5 días o menos. Luego de 5 días, deben conservarse en hielo seco a -70°C. Debe tenerse en cuenta, que si los hisopos se colocaron en solución salina estéril en lugar de medio de transporte viral, el envío debe ser expedito. Por su parte, las muestras de aspirado endotraqueal, lavado brocoalveolar y el esputo, se pueden conservar entre 2-8 °C hasta por 2 días o menos. Luego de 2 días, deben conservarse en hielo seco a -70 °C (29). Es importante destacar, que de acuerdo con la “Guía de bioseguridad del laboratorio relacionada a enfermedad por coronavirus (COVID-19) (en inglés, Laboratory biosafety guidance related to coronavirus disease 2019 (COVID-19), publicada en su última versión el 13 de mayo de 2020, las muestras de pacientes de casos sospechosos o confirmados de COVID-19 deben transportarse como UN3373 “Sustancia biológica, Categoría B”, cuando se transportan con fines diagnóstico y/o investigativos (30); como lo indica la “Guía sobre la reglamentación relativa al transporte de sustancias infecciosas 2019-2020”, publicada por la OMS el 01 de enero de 2019 (31). De acuerdo con la “Guía sobre la reglamentación relativa al transporte de sustancias infecciosas 2019-2020”, publicada por la OMS el 01 de enero de 2019; con fines de transporte, las sustancias infecciosas son materiales o productos que contienen, o se prevé razonablemente que contengan, agentes biológicos que causan enfermedades en seres humanos o animales (es decir, agentes patógenos); entre los cuales se pueden incluir los cultivos, las muestras de pacientes, los productos biológicos, los desechos médicos o clínicos, los dispositivos o equipos médicos y otras. Una sustancia infecciosa se clasifica en la categoría A, cuando se transporta en una forma que, en el caso de exposición a ella, podría causar una discapacidad permanente o una enfermedad mortal o potencialmente mortal en seres humanos o animales sanos. En otras palabras, si la sustancia sale de la embarcación que la transporta o del embalaje/envase protector utilizado durante el transporte, podría tener graves consecuencias para la salud de cualquier ser humano o animal que haya estado en contacto con ella. En acuerdo a la “Reglamentación Modelo de las Naciones Unidas”, las sustancias infecciosas categoría A que pueden causar enfermedades en los seres humanos, o tanto en los seres humanos como en los animales, se les asigna el N° UN 2814, así como, la designación oficial de transporte de “sustancia infecciosa que afecta a los seres humanos” (en inglés, “Infectious substance affecting humans”). Por su parte, una sustancia infecciosa se clasifica en la categoría B, cuando contienen agentes biológicos capaces de causar infección en seres humanos o animales, pero que no cumplen los criterios de la categoría A; es decir, las consecuencias de una infección no se consideran gravemente discapacitantes o potencialmente mortales. La designación oficial de transporte que corresponde al N° UN 3373 para la mayoría de los envíos de sustancias infecciosas de categoría B, es “Sustancia biológica, de categoría B” (en inglés, “Biological substance, Category B”) (31). La “Reglamentación Modelo de las Naciones Unidas”, así como otros acuerdos modales, proporciona la hoja de información P650 que describe los requisitos detallados de embalaje/envasado para las sustancias infecciosas de categoría B asignadas con el N° UN 3373. De acuerdo con esta hoja de información, cualquier sistema de embalaje/envasado triple utilizado para contener una sustancia infecciosa de categoría B asignadas con el N° UN 3373, debe constar de tres capas: 1) Un recipiente primario, el cual contiene la sustancia infecciosa, debe ser hermético e impermeable a la sustancia que contiene; es decir, deberá ser a prueba de fugas si la sustancia es líquida, o a prueba de derrame si la sustancia es un sólido. Debe estar debidamente etiquetado en cuanto a su contenido, y no debe perforarse, romperse, debilitarse o verse afectado al entrar en contacto con la sustancia infecciosa. Si la sustancia infecciosa está en forma líquida o semilíquida, el recipiente primario debe estar envuelto en el suficiente material absorbente en caso de rotura o fuga, para absorber el material fugado o derramado; 2) Un segundo embalaje/ envase hermético e impermeable o a prueba de derrames para encerrar y proteger el recipiente primario. Podrán colocarse varios recipientes primarios en un solo embalaje/envase secundario, siempre que contengan sustancias infecciosas de la misma clase. Si el recipiente primario es frágil, cada uno de estos debe envolverse y colocarse en el embalaje/envase secundario de forma individual o de manera que se impida el contacto entre sí. Puede ser necesario un material de amortiguación para asegurar los recipientes primarios dentro del embalaje/ envase secundario; y 3) Una tercera capa exterior de embalaje/envasado (capa protectora), que se utiliza para proteger el embalaje/envase secundario de daños físicos durante el transporte. Esta capa debe tener una resistencia adecuada al peso, tamaño y composición de los paquetes interiores, a fin de garantizar la protección de los mismos. La dimensión exterior mínima debe ser de al menos 100 mm. Los formularios de datos de espécimen, cartas, documentación suplementaria y otros tipos de información que identifiquen o describan la sustancia infecciosa deben colocarse entre el embalaje/envase secundario y las capas externas del embalaje/ envasado. Si es necesario, estos documentos se pueden pegar con cinta adhesiva en el embalaje/ envase secundario (31);
- Extracción de muestra deficiente/fallida. En estos casos, se puede usar un control de extracción o la detección de un constitutivo como se mencionó anteriormente) (4). De acuerdo con la guía “Pruebas diagnósticas para SARS-CoV-2” (en inglés, Testing diagnostic for SARS-CoV-2), publicada por la OMS en su última versión el 11 de septiembre de 2020, la mayoría de los flujos de trabajo de diagnóstico molecular convencionales requieren la extracción de ARN de la muestra antes de realizar una prueba de rRT-PCR. El ARN se puede extraer de las muestras utilizando cualquier protocolo estándar o Kits de extracción. Sin embargo, existe una escasez mundial de kits de extracción comerciales debido a la pandemia de COVID-19. La rRT-PCR directa a partir de hisopos nasofaríngeos puede proporcionar una alternativa temporal o de emergencia a la extracción de ARN, pero las limitaciones del volumen de entrada, así como un mayor riesgo de degradación del ARN e inhibición de la PCR, pueden provocar una pérdida de sensibilidad del ensayo, y por ende falsos negativos. Así mismo, el tratamiento térmico antes del procesamiento de la muestra puede afectar la calidad del ARN al igual que otros factores como la adición de detergentes, medios de transporte, el volumen de la muestra utilizada y la enzima polimerasa utilizada. Por ende, los laboratorios que consideren métodos alternativos que eludan la necesidad de extracción de ARN deben validar sus protocolos a fondo y realizar una evaluación que sopese los beneficios y riesgos, antes de integrar dichos protocolos en un flujo de trabajo de diagnóstico que puedan afectar el rendimiento de la prueba (29);
- Otras razones técnicas inherentes a la prueba, por ejemplo, mutación del virus o inhibición del PCR. Al igual que con cualquier ensayo de detección molecular, las mutaciones del virus en las regiones a las que se dirigen los ensayos pueden afectar la sensibilidad de la detección (28). De acuerdo con la guía “Pruebas diagnósticas para SARS-CoV-2” (en inglés, Testing diagnostic for SARS-CoV-2), publicada en su última versión el 11 de septiembre de 2020, en relación a la disminución del rendimiento del ensayo debido a las mutaciones del SARS-CoV-2, indica que cuando se usa un ensayo de un solo objetivo genético para la detección del SARS-CoV-2, se recomienda tener una estrategia para monitorear mutaciones en las regiones de cebador/sonda que puedan afectar el rendimiento. A medida que el SARS-CoV-2 continúa adquiriendo cambios genéticos a lo largo del tiempo, los desajustes entre los cebadores y/ o sondas y los sitios de unión correspondientes dentro de los genomas del SARS-CoV-2 pueden reducir la sensibilidad de la prueba. Por ello, siempre que sea posible, es necesario controlar la existencia de discrepancias entre el cebador y la sonda debido a mutaciones del SARS-CoV-2 y evaluar su impacto. Al analizar de forma rutinaria todas las muestras con dos conjuntos de cebadores/ sondas diferentes que se dirigen a diferentes regiones genómicas, es posible reducir el riesgo de resultados falsos negativos. Hoy en día, se encuentran disponibles varias herramientas de monitoreo de mutaciones relevantes, incluidas las búsquedas realizadas por GISAID (Iniciativa global para compartir todos los datos de influenza) y otras herramientas valiosas disponibles. Es importante tener en cuenta que no todas las mutaciones en las regiones de cebador/sonda dan lugar a cambios significativos en el rendimiento. Las predicciones in silico de la eficiencia de unión son insuficientes para cuantificar el efecto de un desajuste en la sensibilidad del rRT-PCR, por lo que es esencial hacer una comparación experimental de la sensibilidad del ensayo para los aislados de virus de referencia y variantes, así como para los ensayos comerciales, es vital realizar un seguimiento de los posibles incidentes de rendimiento subóptimo (29).
- Mala calidad de la muestra, debido a que contiene poco material biológico del paciente. En estos casos como control, se debe considerar determinar si hay una cantidad adecuada de ADN humano en la muestra mediante la inclusión de un objetivo humano en la prueba de PCR (29). De acuerdo con la guía “Pruebas diagnósticas para SARS-CoV-2” (en inglés, Testing diagnostic for SARS-CoV-2), publicada por la OMS en su última versión el 11 de septiembre de 2020; el SARS-CoV-2 se puede detectar en una amplia gama de fluidos y compartimentos corporales, pero se detecta con mayor frecuencia en material respiratorio y, por lo tanto, las muestras respiratorias siguen siendo el tipo de muestra de elección para la detección del SARS-CoV-2. Se ha demostrado que la prueba de hisopado nasofaríngeo y orofaríngeo combinados de un individuo aumenta la sensibilidad para la detección de virus respiratorios y mejora la fiabilidad del resultado, por ello, se recomienda combinar dos hisopos individuales en un tubo de recolección o tomar un hisopo combinado nasofaríngeo y orofaríngeo para mejorar la confiabilidad del resultado. Algunos estudios han encontrado que los hisopos nasofaríngeos individuales dan un resultado más confiable que los hisopos orofaríngeos. Hay casos específicos en los que la recolección de muestras respiratorias del tracto superior mediante hisopado nasofaríngeo u orofaríngeo, puede ser problemática especialmente cuando se trata de personas mayores con demencia o niños pequeños, en que los fluidos orales podrían ser potencialmente una muestra adecuada. En este sentido, los fluidos orales se ha propuesto como alternativa, especialmente porque se pueden tomar fácilmente sin procedimientos invasivos o incómodos, y minimizando la exposición potencial del trabajador de la salud. Los métodos de recolección de fluidos orales varían ampliamente, desde líquidos/saliva orofaríngeos posteriores, recolectados al escupir o babear, o recolección de líquido oral con pipeta o esponjas especiales; u hacer gárgaras con soluciones salinas es otra alternativa que se ha estudiado. La sensibilidad de estas muestras tiene un amplio rango de rendimiento en comparación con el muestreo naso y/o orofaríngeo, debido a la gran variedad de métodos de recolección y pasos de procesamiento, por ello, los laboratorios deben recolectar sus propios datos de desempeño vinculados al método local de recolección y en la población relevante para la prueba. En este momento, la OMS no recomienda el uso de saliva como único tipo de muestra para diagnósticos clínicos de rutina (29);
Según la guía “Pruebas diagnósticas para SARS-CoV-2” (en inglés, Testing diagnostic for SARS-CoV-2), publicada por la OMS en su última versión el 11 de septiembre de 2020, se encuentran disponibles en el mercado diversos ensayos de rRT-PCR realizados por sistemas abiertos (manuales) o sistemas “cerrados” (es decir, que los estuches o kits solo funcionan en sistemas de los propietarios que realizan los ensayos de manera automatizadas), muchos de los cuales se han validado de forma independiente. Algunos de estos sistemas tienen la capacidad de realizar pruebas totalmente automatizadas que integran el procesamiento de muestras, así como la capacidad de extracción, amplificación y generación de informes de ARN. Dichos sistemas brindan acceso a las pruebas en ubicaciones/locaciones con capacidad de laboratorio limitada y un tiempo de respuesta rápida. A fin de seleccionar el sistema para la realización de ensayos de rRT-PCR, que más se adecue para el laboratorio, se deben tener en cuenta diversas consideraciones, entre las que se incluyen: 1) Calidad de fabricación (CE-IVD, WHO EUL, PQ, EU-FDA u otra aprobación. Datos de validación independiente. Fabricación bajo ISO); 2) Objetivos dianas (número de dianas, especificidad para el SARS-CoV-2 u otros Sarbecovirus); 3) Controles (para las pruebas de NAAT manuales, se debe incluir un control de plantilla positivo (PTC) y al menos un control de plantilla negativo (NTC). También se recomienda el uso de un control de extracción y un control interno de adecuación de la muestra genética humana); 4) Instrumentación (¿Es el ensayo compatible con los sistemas disponibles en el laboratorio o el país?, Facilidad de uso y utilidad operativa, Oportunidad de multiplexación con otros patógenos respiratorios, Costo de la plataforma y mantenimiento, Facilidad de acceso al proveedor de mantenimiento/solución de problemas); 5) Flujo de trabajo (¿Se puede implementar el kit en el flujo de trabajo existente del laboratorio, mientras se asegura una interrupción mínima en otros diagnósticos?); 6) Facilidad de uso (complejidad del ensayo, número de pasos, formación y personal necesarios); 7) Requisitos de almacenamiento y envío (muchos kits requieren condiciones de cadena de frío durante el envío y el almacenamiento, en algunas circunstancias esto puede suponer un desafío. Algunos kits contienen enzimas liofilizadas que requieren que el kit se envíe y, a veces, se almacene en frío. Vida útil: Hasta estar preparado para períodos de pruebas intensas que podrían ser necesarias existencias, se necesita una vida útil más larga para garantizar el uso adecuado de los recursos); 8) Necesidades de capacitación y acceso (instrucciones de uso (IDU) disponibles, capacitación disponible por parte de la empresa u otros, opciones de solución de problemas proporcionadas y línea de ayuda accesible en el idioma local); 9) Necesidad de reactivos auxiliares (el kit completo para muestreo/extracción / amplificación o el kit de PCR requiere reactivos o herramientas adicionales, compatibilidad con el método de extracción de los laboratorios, compatibilidad con polimerasas adquiribles si es necesario, equipo especial necesario (por ejemplo, panel de calibración antes de ejecutar la prueba) plataformas de extracción, bloque de calor, vórtice, soporte magnético o centrífuga);y 10) Continuidad del suministro (contrato de suministro a largo plazo, rutas de suministro seguras si se producen bloqueos, costos de ensayos y reactivos auxiliares) (29).
De acuerdo a la guía “Pruebas diagnósticas para SARS-CoV-2” (en inglés, Testing diagnostic for SARS-CoV-2), publicada por la OMS en su última versión el 11 de septiembre de 2020, la detección molecular del SARS-CoV-2 utilizando protocolos bien diseñados y ejecutados suele ser muy verás y específica; por lo tanto, un resultado positivo confirma la detección del virus. Sin embargo, se alienta a los laboratorios a implementar en cada técnica de amplificación de ácidos nucleicos controles de calidad internos (control de plantilla positivo (PTC) y negativo (NTC), control de extracción y un control interno de adecuación de la muestra genética humana), así como a participar activamente en programas de evaluación externa de la calidad o en programas de comparación de resultados entre laboratorios de un subconjunto de muestras; a fin soportar y mantener la confiablidad de los resultados de estas pruebas. Adicionalmente, se recomienda a los laboratorios que ordenen sus propios cebadores y sondas realizar prueba/validación de funcionalidad y contaminantes potenciales. En líneas generales, antes de introducir un nuevo método de prueba, un nuevo ensayo, nuevos lotes de materiales o un nuevo personal técnico de PCR en el laboratorio, se debe llevar a cabo una verificación o validación para asegurar que el sistema de prueba del laboratorio está funcionando adecuadamente (29).
Es importante acotar que de acuerdo con la OMS, adicionalmente a la investigación de COVID-19, los laboratorios moleculares de los Centros Nacionales de Influenza y los laboratorios nacionales de salud pública asociados al Sistema Global de Vigilancia y Respuesta a la Influenza (Global Influenza Surveillance and Response System, GISRS), deben seguir investigando la presencia de virus de influenza (4), utilizando el algoritmo de laboratorio de influenza recomendado por la OMS para la vigilancia epidemiológica global de influenza (32). Sin embargo, debe tenerse en cuenta, que el resultado de la prueba de rRT-PCR para el diagnóstico de COVID-19 no debe retrasarse bajo ningún motivo a causa de retrasos en la investigación de la presencia de virus de influencia, según el algoritmo recomendado por la OMS (29). Este algoritmo involucra la investigación molecular de objetivos genéticos para virus de influencia del género A (alphainfluenzavirus), como el virus A (H1N1), A (H1N1) pdm09, A (H3N2), A (N5N1), A (H7N9) y virus de influenza del género B (betainfluenzavirus) de la familia Orthomyxoviridae (33).
Por último, es conveniente siempre que sea factible, que los laboratorios lleven a cabo la secuenciación del virus en el primer caso confirmado, así como secuenciación regular de un porcentaje de muestras positivas para COVID-19, lo cual resulta útil controlar las mutaciones del genoma viral, que pueden afectar el desempeño de las medidas clínicas-epidemiológicas, y de las pruebas diagnósticas. Así mismo, la secuenciación del genoma viral completo en laboratorios con capacidad de secuenciación de Sanger o Next Generation, también es necesaria para los estudios epidemiológicos moleculares, sobre el origen del virus y la forma como se propaga (19,28). La secuenciación genómica se puede utilizar para investigar la dinámica del brote, incluidos los cambios en el tamaño de una epidemia a lo largo del tiempo, su propagación espacio-temporal y probar hipótesis sobre las rutas de transmisión. Además, las secuencias genómicas se pueden utilizar para decidir qué ensayos de diagnóstico, fármacos y vacunas que pueden ser candidatos adecuados para una exploración adicional. El análisis de los genomas del virus del SARS-CoV-2 puede, por lo tanto, complementar, aumentar y respaldar las estrategias para reducir la carga de enfermedad de COVID-19. Sin embargo, el costo y el volumen potencialmente altos del trabajo requerido para la secuenciación genómica significa que los laboratorios deben tener claridad sobre los retornos esperados de dicha inversión y lo que se requiere para maximizar la utilidad de tales datos de secuencia genómica (29). En la actualidad, muchas bases de datos de acceso público para publicar las secuenciaciones se encuentran disponibles, incluyendo GISAID (28), la cual es una asociación pública-privada entre el gobierno de Alemania y la organización sin fines de lucro “Friends of GISAID”, que proporciona acceso público a la colección más completa de datos de secuencia genética de virus de la influenza y otros datos clínicos y epidemiológicos; que asegura que los contribuyentes de datos de secuencias genéticas de influencia, COVID-19 y otros, no pierdan sus derechos de propiedad intelectual sobre los datos (5). En relación a la publicación de datos de secuencia genética de agentes infecciosos, la OMS publicó un proyecto de “Código de conducta de la OMS para el intercambio abierto y oportuno de datos de secuencias genéticas de patógenos durante brotes de enfermedades infecciosas” (en inglés, WHO’s code of conduct for open and timely sharing of pathogen genetic sequence data 2 during outbreaks of infectious disease), el cual se encuentra disponible en: https://www.who.int/blueprint/what/normsstandards/GSDDraftCode Conduct_forpublicconsultation-v1.pdf?ua=1 (34). Actualmente, la OMS se encuentra elaborando una guía sobre la secuenciación genómica del SARS-CoV-2 (29).
Otros métodos
En respuesta a la creciente pandemia de COVID-19, a la escasez de reactivos y la reducida capacidad para la ejecución pruebas moleculares, múltiples fabricantes de pruebas de diagnósticas han desarrollado y comercializado ensayos de uso rutinario en el laboratorio, así como ensayos rápidos que pueden ser ejecutados en los puntos de atención primaria a pacientes fuera del laboratorio (35).
De acuerdo con la guía “Pruebas diagnósticas para SARS-CoV-2” (en inglés, Testing diagnostic for SARS-CoV-2), publicada por la OMS en su última versión el 11 de septiembre de 2020, las nuevas pruebas de diagnóstico de COVID-19 pueden implicar la detección del virus en sí (antígenos virales) o la detección de la respuesta inmune humana a la infección (anticuerpos u otros biomarcadores). Sin embargo, todavía la confirmación estándar de infecciones por SARS-CoV-2 se basa en la detección de secuencias virales únicas por pruebas de amplificación de ácidos nucleicos (NAAT), como la reacción en cadena de la polimerasa con transcripción reversa en tiempo real (rRT-PCR) (29).
Pruebas de Antígenos
Según las “Directrices de Laboratorio para la Detección y el Diagnóstico de la Infección con el Virus COVID-19”, publicada por PAHO/OMS en su última versión el 08 de julio de 2020 (36); existe en el mercado diferentes ensayos inmunológicos, capaces de detectar proteínas producidas por la replicación del SARS-CoV-2, en las secreciones respiratorias (por ejemplo, hisopo nasofarígeo u orofaríngeo, esputo etc.), de los pacientes COVID-19. Estas proteínas pueden ser detectadas a través de métodos inmunológicos rutinarios fundamentados en técnicas de ensayo por inmunoabsorción ligado a enzimas (en inglés, Enzyme-Linked ImmunoSorbent Assay, ELISA), inmunoensayo de quimioluminiscencia (CLIA), y otras, así como métodos inmunológicos rápidos fundamentados en técnicas de inmunocromatrografía (36). De acuerdo con las guías “Directrices de Laboratorio para la Detección y el Diagnóstico de la Infección con el Virus COVID-19”, publicada por PAHO/OMS el 08 de julio de 2020 y “Pruebas diagnósticas para SARS-CoV-2” (en inglés, Testing diagnostic for SARS-CoV-2), publicada por la OMS en su última versión el 11 de septiembre de 2020; en relación a las pruebas de detección de antígenos, tienen una especificidad alta en comparación con la rRT-PCR, a pesar de que se pueden producir resultados falsos positivos si los anticuerpos empleados en el ensayo también reconocen antígenos de virus distintos del SARS-CoV-2, como otros coronavirus humanos. En relación a su sensibilidad, son menos sensibles con respecto a la rRT-PCR, debido a que por un lado no hay amplificación de la diana que se detecta, que por lo general suele ser la proteína de la nucleocápside del virus (Proteína N), preferida debido a su abundancia relativa, y por el otro, debido a que la expresión de las proteínas antigénicas dependen de la fase de la infección y la presentación clínica. Hasta los momentos, se ha evidenciado un mayor rendimiento de estas pruebas de antígeno con cargas virales altas; que generalmente aparecen en pacientes sintomáticos, entre 1-3 días antes del inicio de los síntomas, y en fases tempranas de la enfermedad, dentro de los primeros 5 a 7 días de la enfermedad (tanto en pacientes asintomáticos o sintomáticos, ya que se ha demostrado que los casos asintomáticos tienen cargas virales similares a los casos sintomáticos durante los primeros días de infección). Por ende, la realización de estas pruebas en pacientes luego de 5 a 7 días después del inicio de los síntomas, cuando las cargas virales son más bajas, tienen mayor probabilidad de resultar en falsos negativos (29,36).
Según la guía “Detección de antígenos en el diagnóstico de la infección por SARS-CoV-2 mediante inmunoensayos rápidos” (en inglés, Antigen-detection in the diagnosis of SARS-CoV-2 infection using rapid immunoassays), publicada por la OMS el 11 de septiembre de 2020, actualmente, los datos sobre el rendimiento de las pruebas de antígenos en el entorno clínico todavía son limitados. Sin embargo, hasta los momentos han demostrado constantemente una especificidad alta (>97%) y una sensibilidad muy variable (0-94%) en muestras del tracto respiratorio superior (hisopos nasales o nasofaríngeos), en comparación con la rRT-PCR (37).
De acuerdo con la guía “Asesoramiento sobre el uso de pruebas de inmunodiagnóstico en el punto de atención para COVID-19” (en inglés, Advice on the use of point-of-care immunodiagnostic tests for COVID-19), publicada por la OMS el 08 de abril de 2020, se estima que este tipo de pruebas con sensibilidades entre el 34 y 81%; pueden reportar resultados negativos en la mitad o más de la mitad de los pacientes infectados con SARS-CoV-2, por lo cual no podrían emplearse en el diagnóstico de COVID-19 (35). Sin embargo, según las guías “Pruebas diagnósticas para SARS-CoV-2” (en inglés, Testing diagnostic for SARS-CoV-2), publicada por la OMS en su última versión el 11 de septiembre de 2020, y “Detección de antígenos en el diagnóstico de la infección por SARS-CoV-2 mediante inmunoensayos rápidos” (en inglés, Antigen-detection in the diagnosis of SARS-CoV-2 infection using rapid immunoassays), publicada por la OMS el 11 de septiembre de 2020; cuando el rendimiento de estas pruebas es aceptable (³80% de sensibilidad y ³97% de especificidad en comparación con un ensayo de referencia rRT-PCR), se pueden implementar en un algoritmo de diagnóstico para reducir la cantidad de pruebas moleculares que deben realizarse y para respaldar la identificación y el manejo rápido de los casos de COVID-19, en una variedad de entornos donde la oferta de rRT-PCR es limitada o no está disponible, o cuando los tiempos de respuesta prolongados impiden la utilidad clínica de la rRT-PCR. En este sentido, si el resultado es positivo, puede ser usado como criterio de confirmación (en conjunto con la definición de caso, la historia clínica y los antecedentes epidemiológicos), y para tomar decisiones en salud pública (por ejemplo aislamiento y rastreo de contactos), mientras que si el resultado es negativo (en cualquier estadio de la infección), no debe ser usado como criterio para descartar un caso y excluir por completo una infección activa por COVID-19, por lo tanto, se deben realizar pruebas repetidas y pruebas confirmatorias de rRT-PCR, particularmente en pacientes sintomáticos (28,37).
De acuerdo con la guía “Detección de antígenos en el diagnóstico de la infección por SARS-CoV-2 mediante inmunoensayos rápidos” (en inglés, Antigen-detection in the diagnosis of SARS-CoV-2 infection using rapid immunoassays), publicada por la OMS el 11 de septiembre de 2020, las pruebas de detección de antígenos que cumplen los requisitos mínimos de rendimiento (³80% de sensibilidad y ³97% de especificidad en comparación con un ensayo de referencia de rRT-PCR), permiten la ocasión de un diagnóstico temprano, en la fase aguda de la infección (cuando la carga viral y el riesgo de transmisión son más altos), en donde existen muchas más oportunidades de intervención clínica así como de interrupción de la transmisión mediante el aislamiento selectivo y la cohorte de los casos más infecciosos y sus contactos cercanos, reduciendo o eliminando la necesidad de realizar pruebas más costosas de confirmación molecular, principalmente en escenarios de transmisión comunitaria, caracterizados por la existencia de brotes de transmisión local generalizados de COVID-19, en los que existe una alta prevalencia esperada de la enfermedad (es más probable que una persona que de positivo en la prueba de detección de antígenos, tenga COVID-19), y donde el valor predictivo de una prueba positiva es alto y el riesgo de falsos positivos es bajo. Así mismo, se recomienda que para la introducción inicial de las pruebas de detección de antígenos en uso clínico, se deben considerar seleccionar algunos entornos donde las pruebas de confirmación de rRT-PCR estén disponibles actualmente, para que el personal pueda ganar confianza en los ensayos, confirmar y validar el desempeño de la prueba seleccionada, así como solucionar cualquier problema de implementación encontrado, teniendo en cuenta que, siempre que se utilicen rRT-PCR como pruebas de confirmación en pacientes examinados previamente con pruebas de detección de antígenos, las muestras para las dos pruebas deben recolectarse aproximadamente al mismo tiempo, o como máximo en un período de menos de 2 días. En situaciones donde las pruebas de confirmación con rRT-PCR no son factibles, cualquier indicio de que los resultados pueden ser incorrectos debe levantar sospechas sobre la validez. Los ejemplos incluirían pacientes que dan positivo en la prueba pero que tienen un síndrome clínico que no es compatible con COVID-19, o pacientes con una prueba positiva detectada en un entorno de baja prevalencia. Igualmente, pacientes que son negativos en la prueba pero que tienen un síndrome clásico o son contactos cercanos de un caso, pacientes con una prueba negativa detectada en un entorno de alta prevalencia o pacientes que resultan negativos pero existe alguna incertidumbre en la idoneidad del muestreo y la muestra por: 1) Mala calidad de la muestra, porque contiene poco material biológico del paciente; 2) La muestra se recolectó muy tarde o muy temprano en la infección, es decir, se recolectó de un compartimiento que para ese momento no tenía cantidades suficientes de proteínas antigénicas del virus (La mayoría de las pruebas fabricadas actualmente requieren de muestras nasales o nasofaríngeas que deben ser recolectadas en hisopos dentro de los primeros 5 a 7 días luego de iniciados los síntomas. Sin embargo, actualmente, las empresas están llevando a cabo estudios para evaluar el rendimiento de sus pruebas utilizando tipos de muestras alternativos como saliva y fluidos orales, a fin de expandir potencialmente las opciones de uso y facilitar la seguridad); y 3) La muestra fue recolectada, transportada y/o almacenada inapropiadamente, de acuerdo a las indicaciones del fabricante (37). Adicionalmente, no se recomienda el uso pruebas de detección de antígenos en entornos o poblaciones con una baja prevalencia esperada de la enfermedad, especialmente donde las pruebas de confirmación rRT-PCR no están disponibles fácilmente. En estos entornos el uso de estas pruebas no será posible hasta que hayan más datos de estudios de alta calidad que confirmen una alta especificidad (> 99%) de uno o más de los kits de prueba de detección de antígenos comercializados) (37).
Hasta ahora solo dos pruebas para la detección de antígenos por inmunoensayos rápidos han sido enlistadas (Lista de Uso de Emergencia) por la OMS para uso de emergencia durante la pandemia de COVID-19:
- “Standard Q COVID-19 Ag Test” de SD Biosensor, Inc.; el 22 septiembre de 2020; y
- “Panbio COVID-19 Ag Rapid Test” de Abbott Rapid Diagnostics Jena GmbH, el 02 de octubre de 2020 (27).
Pruebas de anticuerpos
De acuerdo con las guías “Directrices de Laboratorio para la Detección y el Diagnóstico de la Infección con el Virus COVID-19”, publicada por PAHO/ OMS el 08 de julio de 2020; y “Pruebas diagnósticas para SARS-CoV-2” (en inglés, Testing diagnostic for SARS-CoV-2), publicada por la OMS en su última versión el 11 de septiembre de 2020; existen en el mercado diferentes ensayos inmunológicos, capaces de detectar anticuerpos IgM, IgG o IgA (en diferentes combinaciones), generados como parte de la respuesta inmune del individuo contra el virus causante de COVID-19, que pueden detectarse en el plasma o suero alrededor del día 7 luego el inicio de los síntomas, en aproximadamente 50% de los casos, y el día 14 luego del inicio de los síntomas en el 90% de los pacientes. Estos anticuerpos pueden ser detectados a través de métodos inmunológicos rutinarios fundamentados en técnicas de ensayo por inmunoabsorción ligado a enzimas (en inglés, Enzyme-Linked ImmunoSorbent Assay, ELISA), inmunoensayo de quimioluminiscencia (CLIA), y otras, así como métodos inmunológicos rápidos fundamentados en técnicas de inmunocromatrografía (28, 36).
En relación a las pruebas rutinarias, realizan la determinación cuantitativa o semicuantitativa de los anticuerpos presentes, por lo cual pueden detectar variaciones en los títulos de anticuerpos. En estas pruebas, la especificidad está afectada por reacciones cruzadas a causa de la presencia de anticuerpos dirigidos contra otros coronavirus causantes de infecciones humanas (como los alfacoronavirus 229E (HCoV-229E) y NL63 (HCoV-NL63), y los betacoronavirus OC43 (HCoV-OC43) y HKU1 (HCoV-HKU1), que pueden causar enfermedades de tipo influenza o neumonía en humanos), y zoonóticas; así como con la presencia de afecciones preexistentes (por ejemplo, embarazo, enfermedades autoinmunes) y, por lo tanto, pueden arrojar resultados falsos positivos. Por su parte, la sensibilidad está afectada por asuntos relacionados al diseño de los ensayos así como por aspectos inherentes a la dinámica de la respuesta inmune y producción de anticuerpos en el huésped durante las distintas fases de la infección y presentación clínica. En relación al diseño de la prueba, se tiene que en general la mayor proporción de anticuerpos son producidos contra la proteína más abundante del virus que es la de la Nucleocápside (N). Por ello, los ensayos que detectan anticuerpos contra esta proteína suelen ser más sensibles. Sin embargo, los anticuerpos dirigidos contra la proteína de unión a los receptores celulares (proteína S) suelen ser más específicos. Por ende, los ensayos que detecten anticuerpos IgG y/o IgM dirigidos contra los dos antígenos tienen un mejor desempeño, a pesar que ambos anticuerpos pueden presentar reactividad cruzada con SARS-CoV e incluso con otros coronavirus humanos. En cuanto aspectos inherentes a la dinámica de la respuesta inmune y producción de anticuerpos en el huésped durante las distintas fases de la infección y presentación clínica; de acuerdo con la guía “Asesoramiento sobre el uso de pruebas de inmunodiagnóstico en el punto de atención para COVID-19” (en inglés, Advice on the use of point-of-care immunodiagnostic tests for COVID-19), publicada por la OMS el 08 de abril de 2020, hasta los momentos, algunos estudios demuestran que la fuerza de la respuesta inmunológica de anticuerpos contra el SARS-CoV-2 depende de varios factores, como la edad, el estado nutricional, ciertos medicamentos o infecciones como el VIH que inhiben el sistema inmunitario; por ello, algunas personas confirmadas COVID-19 mediante pruebas moleculares, han evidenciado respuestas de anticuerpos débiles, tardías o ausentes (28,36).
Adicionalmente, según la guía “Pruebas diagnósticas para SARS-CoV-2” (en inglés, Testing diagnostic for SARS-CoV-2), publicada por la OMS en su última versión el 11 de septiembre de 2020; se ha observado que la seroconversión (desarrollo de una respuesta de anticuerpos medible después de la infección), es más sólida y rápida en pacientes con enfermedad grave en comparación con aquellos con enfermedad más leve o infecciones asintomáticas. Los anticuerpos se pueden detectar al final de la primera semana de enfermedad (luego de la fase aguda), en una fracción de pacientes, pero también pueden tardar semanas en desarrollarse en pacientes con infección subclínica/leve (28). De igual manera, según el resumen científico “Pasaporte a la Inmunidad” en el contexto COVID-19 (en inglés, “Immunity passports” in the context of COVID-19), publicado por la OMS el 24 de abril de 2020, la mayoría de las personas que se han recuperado de la infección COVID-19 tienen anticuerpos contra el virus. Sin embargo, algunas de ellas tienen niveles muy bajos o nulos de anticuerpos neutralizantes que no ofrecen inmunidad protectora, lo que sugiere que la inmunidad celular también puede ser crítica para la recuperación de la infección por SARS-CoV-2 (38).
Así mismo, una detección de anticuerpos positiva en un paciente podría ser consecuencia de una infección previa y no de la infección actual que se pretende diagnosticar. Por ejemplo, un paciente que haya tenido contacto previo con el virus (no necesariamente enfermo), pero que posteriormente se infecte con otro patógeno circulante (influenza u otro agente etiológico), que también genere síntomas respiratorios, va a resultar positivo para anticuerpos COVID-19, llevando a un diagnóstico errado. Por último, la detección de anticuerpos a menudo solo será posible en la fase de recuperación, cuando muchas de las oportunidades de intervención clínica o interrupción de la transmisión de la enfermedad ya han pasado, además, no aporta información acerca de la persistencia viral, o por el contrario, la ausencia del virus durante la resolución de la infección por los pacientes sobrevivientes, por lo cual tampoco sirve para la toma de decisiones para el alta médica.
En relación a las pruebas rápidas para la detección de anticuerpos contra el SARS-CoV2, realizan la determinación cualititativa de los anticuerpos presentes a través técnicas de inmunocromatrográficas. Es importante mencionar, que adicionalmente a todas las limitaciones anteriormente descritas, estas pruebas tienen menor sensibilidad que las pruebas rutinarias cuantitativas o semicuantitativas (28,36).
Es por ello, que de acuerdo “Pruebas diagnósticas para SARS-CoV-2” (en inglés, Testing diagnostic for SARS-CoV-2), publicada por la OMS en su última versión el 11 de septiembre de 2020; los ensayos rutinarios y rápidos para la detección de anticuerpos no deben ser empleados para el diagnóstico agudo así como el tratamiento clínico e identificación de casos COVID-19 o con fines de rastreo de contactos. En los casos donde los ensayos de técnicas de amplificación de ácidos nucleicos no se realicen o resulten negativo, pero existe un fuerte vínculo clínico y epidemiológico con la infección por el virus causante de COVID-19, el procesamiento de muestras de suero pareadas mediante métodos comerciales rutinarios cuantitativo o semicuantitativos validados, que miden IgG (la mayoría de estos estudios no muestran ninguna ventaja de la IgM sobre la IgG, ya que la IgM no aparece mucho antes que la IgG), puede ayudar a la confirmación de la infección reciente.
La primera muestra debe recolectarse durante la fase aguda de la enfermedad y la segunda muestra al menos 14 días después de la recolección de los sueros iniciales. Se espera que los niveles máximos de anticuerpos ocurran en la tercera/cuarta semana después del inicio de los síntomas. La seroconversión o un aumento en los títulos de anticuerpos en sueros emparejados ayudarán a confirmar si la infección es reciente y/o aguda. Si la muestra inicial da positivo, este resultado podría deberse a una infección pasada que no está relacionada con la enfermedad actual (28). Los ensayos rutinarios y rápidos para la detección de anticuerpos contra el SARS-CoV-2, no son considerados como pruebas diagnósticas, su implementación debe estar enfocada principalmente en estudios de seroprevalencia, para apoyar la investigación de un brote en curso y para respaldar la evaluación retrospectiva de la tasa de ataque o el tamaño de un brote (28, 36).
Conclusiones
En esta revisión se precisaron las orientaciones emanadas de la OMS en relación a las pruebas de laboratorio para la detección del SARS-CoV-2 y diagnóstico de COVID-19, al cumplirse más de 6 meses de la declaración de pandemia por COVID-19, el 11 de marzo de 2020. De acuerdo con la OMS, hoy en día, las pruebas de diagnóstico de COVID-19 implican la detección del virus en sí (ARN viral o antígenos virales) o la detección de la respuesta inmune humana a la infección (anticuerpos u otros biomarcadores). Sin embargo, la confirmación estándar de infecciones por SARS-CoV-2 se basa en la detección de secuencias virales únicas por pruebas de amplificación de ácidos nucleicos (NAAT), como la reacción en cadena de la polimerasa con transcripción reversa en tiempo real (rRT-PCR).
Al momento de concluir este artículo, el 11 de octubre de 2020, han transcurrido 215 días (7 meses) desde que la OMS declaro a la COVID-19 como una pandemia. Para esta fecha, según la OMS, existen en el mundo 37.423.660 casos confirmados y 1.074.817 fallecimientos por COVID-19, reportados a la OMS (39).
Este artículo se escribe en memoria a las víctimas del SARS-CoV-2, y se dedica a todos los profesionales del laboratorio, responsables de la ejecución de pruebas para la detección y diagnóstico de COVID-19; imprescindibles en la lucha contra esta pandemia.
Referencias
- WHO. Nuevo coronavirus-China. WHO [página web en Internet]. 12 de Enero de 2020 [Citado 11 de marzo de 2020] Disponible en: https://www.who.int/csr/don/12-january-2020-novel-coronavirus-china/es/
- WHO. Novel Coronavirus (2019-nCoV ). Situation report-1. WHO [página web en Internet]. 21 january 2020 [Citado 11 de marzo de 2020] Disponible en: http://www.who.int › ... › Coronavirus disease 2019.
- WHO. Pruebas de laboratorio para el nuevo coronavirus de 2019 (2019-nCoV ), en casos sospechosos de infección en humanos. Orientaciones provisionales. WHO [página web en Internet]. 17 enero 2020 [Citado 11 de marzo de 2020] Disponible en: apps.who.int›iris›handle
- PAHO/WHO. Directrices de laboratorio para la detección y el diagnóstico de la infección por el virus de COVID-19. PAHO/WHO [página web en Internet]. 30 de marzo de 2020 [Citado 03 de abril de 2020] Disponible en: http://www.paho.org›documentos›directrices-laboratorio-para-deteccion-...
- Global Initiative on Sharing All Influenza Data. Countries around the globe share an increasing number of hCoV-19 genome sequences. GISAID [página web en Internet]. 2020 [Citado 11 de marzo de 2020] Disponible en: http://www.gisaid.org
- Global Initiative on Sharing All Influenza Data. Newly discovered betacoronavirus, Wuhan 2019-2020. GISAID [página web en Internet]. 2020 [Citado 11 de marzo de 2020] Disponible en: platform.gisaid.org/epi3/frontend#414223.
- WHO. Virus origin / Reducing animal-human transmission of emerging pathogens. Origin of SARS-CoV-2 (26 March 2020). WHO [página web en Internet]. 26march, 2020 [Citado 29 de marzo de 2020] Disponible en: http://www.who.int › Health topics › Coronavirus
- WHO. Naming the coronavirus disease (COVID-19) and the virus that causes it. WHO [página web en Internet]. 11 february 2020. Disponible en: www.who.int › ... › Technical guidance
- WHO. Intervención del Director General de la OMS en la conferencia de prensa sobre el 2019-nCoV del 11 de febrero de 2020. WHO [página web en Internet]. 11 de febrero de 2020 [Citado 11 de marzo de 2020] Disponible en: http://www.who.int › ... › Discursos del Director General de la OMS › details
- WHO. Naming the coronavirus disease (COVID-19) and the virus that causes it. WHO [página web en Internet]. 11 february 2020. Disponible en: www.who.int › ... › Technical guidance
- WHO. Novel Coronavirus (2019-nCoV ). Situation report-22. WHO [página web en Internet]. 11 january 2020 [Citado 11 de marzo de 2020] Disponible en: http://www.who.int › ... › Coronavirus disease 2019
- WHO. Coronavirus disease 2019 COVID-19. Situation report-49. WHO [página web en Internet]. 09 march 2020 [Citado 12 de marzo de 2020] Disponible en: http://www.who.int › ... › Coronavirus disease 2019
- WHO. Alocución de apertura del Director General de la OMS en la rueda de prensa sobre la COVID-19 celebrada el 11 de marzo de 2020. WHO [página web en Internet]. 11 de marzo de 2020 [Citado 13 de marzo de 2020] Disponible en: http://www.who.int › ... › Discursos del Director General de la OMS › details
- WHO. Novel Coronavirus (2019 nCoV ): Strategic Preparedness and Response Plan. WHO [página web en Internet]. 3 february, 2020 [Citado 27 de marzo de 2020] Disponible en: http://www.who.int › coronaviruse › srp-04022020
- WHO. Surveillance case definitions for human infection with 2019 nCoV. Interim guidance. WHO [página web en Internet]. 15January 2020 [Citado 11 de marzo de 2020] Disponible en: http://www.who.int › WHO documents detail
- WHO Public healtg surveillance for COVID-19. WHO [página web en Internet]. 07 agost 2020 [Citado 11 de septiembre de 2020] Disponible en: http://www.who.int › Publications detail)
- WHO. Critical preparedness, readiness and response actions for COVID-19. WHO [página web en Internet]. 24 jun 2020 [Citado 11 de septiembre de 2020] Disponible en: http://www.who.int › Publications detail)
- WHO. Considerations in the investigations of cases and clusters of COVID-19. Interine guidance. WHO [página web en Internet]. 02 april de 2020 [Citado 11 de septiembre de 2020] Disponible en: http://www.who.int › Publications detail
- WHO. Laboratory Testing strategy recommendations for COVID-19. WHO [página web en Internet]. 21 march 2020 [Citado 27 de marzo de 2020] Disponible en: www.who.int › ... › Technical guidance
- WHO. Novel Coronavirus (2019 nCoV ): Strategic Preparedness and Response Plan. WHO [página web en Internet]. 3 february, 2020 [Citado 27 de marzo de 2020] Disponible en: http://www.who.int › coronaviruse › srp-04022020
- WHO. In-house developed molecular assays COVID-19. WHO [página web en Internet]. 02 march 2020 [Citado 11 de marzo de 2020] Disponible en: https://www.who.int/emergencies/diseases/novel-coronavirus-2019/technical-guidance/laboratory-guidance
- PAHO. Respuesta de la OPS/OMS. 31 de marzo del 2020. Informe N.o 1. PAHO/WHO [página web en Internet]. 31 de marzo de 2020 [Citado 03 de abril de 2020] Disponible en: http://www.paho.org/es/documentos/COVID-19-respuesta-opsoms-reporte-2-31-marzo-2020
- WHO. Molecular assays to diagnose COVID-19. WHO [página web en Internet]. 02 march 2020 [Citado 11 de marzo de 2020] Disponible en: https://www.who.int/emergencies/diseases/novel-coronavirus-2019/ technical-guidance/laboratory-guidance
- WHO. Coronavirus disease 2019 (COVID-19). Situation report-44. WHO [página web en Internet]. 04 March 2020 [Citado 11 de marzo de 2020] Disponible en: http://www.who.int › ... › Coronavirus disease 2019.
- WHO. Coronavirus disease 2019 (COVID-19). Situation report-79. WHO [página web en Internet]. 08 april 2020 [Citado 11 de abril de 2020] Disponible en: http://www.who.int › ... › Coronavirus disease 2019.
- WHO. WHO lists two COVID-19 tests for emergency use. WHO [página web en Internet]. 07 april 2020 [Citado 11 de abril de 2020] Disponible en: https://www.who.int /news-room/detail/07-04-2020-who-lists-two-COVID-19-tests-for-emergency-use
- WHO. WHO Emergency Use Listing for In vitro diagnostics (IVDs) Detecting SARS-CoV-2. WHO [página web en Internet]. 02 october 2020 [Citado 12 de octubre de 2020] Disponible en: https://www.who.int/ diagnostics_laboratory/ 201002_ eul_sars_cov2_ product_list.pdf?ua=1
- WHO. Laboratory testing for coronavirus disease (COVID-19) in suspected human cases. Interim guidance. [página web en Internet]. 19 March 2020 [Citado 25 de marzo de 2020] Disponible en: http://www.who.int › laboratory-guidance
- WHO. Testing diagnostic for SARS-CoV2. Interim guidance. [página web en Internet]. 11 September 2020 [Citado 02 de octubre de 2020] Disponible en: http://www.who.int › laboratory-guidance
- WHO. Laboratory biosafety guidance related to coronavirus disease 2019 (COVID-19). Interim guidance. [página web en Internet]. 13 may 2020 [Citado 11 de septiembre de 2020] Disponible en: http://www.who.int › publications-detail
- WHO. Guía sobre la reglamentación relativa al transporte de sustancias infecciosas 2019–2020. WHO [página web en Internet]. 01 january 2019 [Citado 21 de abril de 2020] Disponible en: http://www.who.int › publications › WHO-WHE-CPI-2019.20
- WHO. Global Epidemiological Surveillance Standards for Influenza. WHO [página web en Internet]. january 2014 [Citado 23 de abril de 2020] Disponible en: https://www.who.int/influenza/resources/documents/ influenza_surveillance_manual/en/
- WHO. WHO information for the molecular detection of influenza viruses. WHO [página web en Internet]. january 2020 [Citado 23 de abril de 2020] Disponible en: https://www.who.int/influenza/gisrs_laboratory/ molecular_diagnosis/en/
- WHO. WHO’s code of conduct for open and timely sharing of pathogen genetic sequence data 2 during outbreaks of infectious disease. WHO [página web en Internet]. 2016 [Citado 23 de marzo de 2020] Disponible en: https://www.who.int/blueprint/what/normsstandards/ GSDDraftCodeConduct_forpublicconsultation-v1. pdf?ua=1.
- WHO. Advice on the use of point-of-care immunodiagnostic tests for COVID-19. Scientific brief. WHO [página web en Internet]. 8 april 2020 [Citado 24 de abril de 2020] Disponible en: https://www.who.int/ news-room/commentaries/detail/advice-on-the-use-of-point-of-care-immunodiagnostic-tests-for-COVID-19
- PAHO/WHO. Directrices de laboratorio para la detección y el diagnóstico de la infección por el virus de COVID-19. PAHO/WHO [página web en Internet]. 08 de julio de 2020 [Citado 02 de octubre de 2020] Disponible en: www.paho.org › documentos › directrices-laboratorio-para-deteccion-...
- WHO. Antigen-detection in the diagnosis of SARS-CoV-2 infection using rapid immunoassays. WHO [página web en Internet]. 11 september de 2020 [Citado 02 de octubre de 2020] Disponible en: https://www.who.int/publications-detail-redirect/antigen-detection-in-the-diagnosis-of-sars-cov-2infection-using-rapid-immunoassays.
- WHO. “Immunity passports” in the context of COVID-19. Scientific Brief. WHO [página web en Internet]. 24 april 2020 [Citado 25 de abril de 2020] Disponible en: https://www.who.int/news-room/commentaries/detail/ immunity-passports-in-the-context-of-COVID-19.
- WHO. WHO Coronavirus Disease (COVID-19) Dashboard. WHO [página web en Internet]. 11 october 2020 [Citado 11 de octubre de 2020] Disponible en: https://www.who.int/redirect-pages/page/novel-coronavirus-(covid-19)-situation-dashboard.